Exomiser
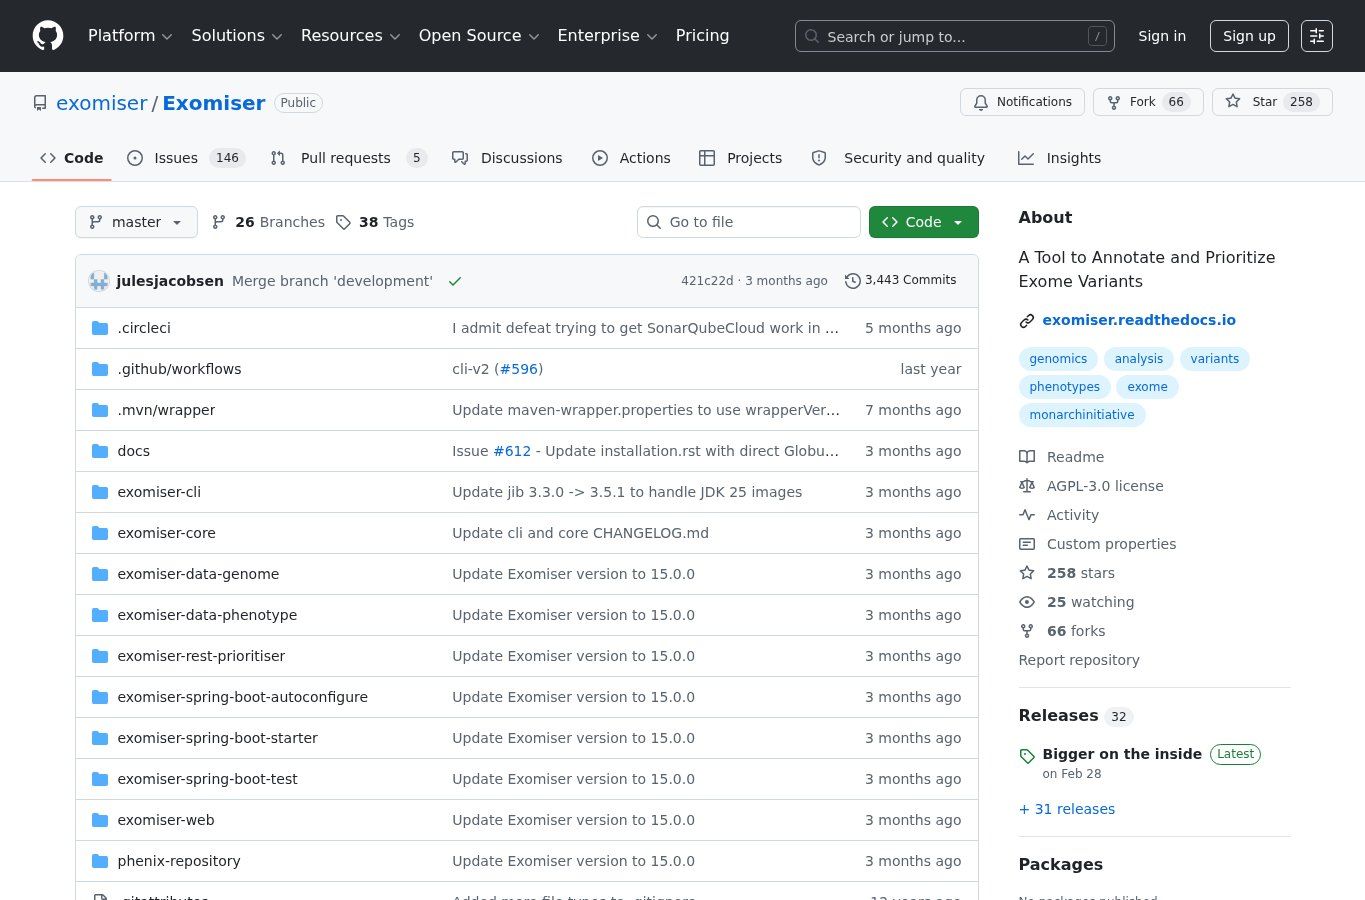
Exomiser 是一款开源的外显子或全基因组变异优先级排序工具,可结合 VCF、HPO 表型、遗传模式和基因疾病知识库,帮助研究者筛选罕见病候选致病基因与变异。
30 秒判断
先看这四点,再决定要不要继续读完整评测。
Exomiser 适合用于外显子或全基因组测序后的候选变异排序,尤其适用于疑似单基因病、罕见病和家系测序项目。
最适合罕见病、先天畸形、神经发育障碍、遗传代谢病和疑似单基因病项目中的外显子或全基因组测序候选变异优先级排序。
不适合把结果直接作为临床诊断报告的唯一依据,也不适合主要研究肿瘤体细胞突变、复杂病 GWAS、单细胞组学、病原宏基因组、大规模非编码调控变异或多基因风险评分的项目。
准备输入数据:确认外显子或全基因组 VCF 已完成基本质控,并核对样本名称、参考基因组版本及单例、二联体或三联体关系。
最适合罕见病、先天畸形、神经发育障碍、遗传代谢病和疑似单基因病项目中的外显子或全基因组测序候选变异优先级排序。
不适合把结果直接作为临床诊断报告的唯一依据,也不适合主要研究肿瘤体细胞突变、复杂病 GWAS、单细胞组学、病原宏基因组、大规模非编码调控变异或多基因风险评分的项目。
VEP / ANNOVAR / Phen2Gene
视频演示
Introduction to Exomiser · en
适合谁用
适合罕见病遗传学研究者、临床遗传诊断实验室、生信分析师、儿科、神经科和遗传代谢病团队,以及需要把测序变异与患者表型联合分析的医学科研人员。
用它完成一个小范围科研试跑
先用低风险任务验证工具价值,再决定是否放进课题组主流程。
输入材料
一个真实但范围较小的科研任务
应该得到
可比较的结果、耗时记录、风险点和是否继续使用的判断
- 1选一个 30 分钟内能完成的小任务作为测试。
- 2记录输入材料、工具设置、操作步骤和输出结果。
- 3把结果和人工流程对照,判断节省了哪里、增加了哪里。
- 4只把通过核验的部分纳入长期工作流。
人工核验点
- 是否真的节省时间
- 是否增加隐私或版权风险
- 是否能被团队其他成员复用
更适合
最适合罕见病、先天畸形、神经发育障碍、遗传代谢病和疑似单基因病项目中的外显子或全基因组测序候选变异优先级排序。
不太适合
不适合把结果直接作为临床诊断报告的唯一依据,也不适合主要研究肿瘤体细胞突变、复杂病 GWAS、单细胞组学、病原宏基因组、大规模非编码调控变异或多基因风险评分的项目。
数据与隐私
Exomiser 通常可在本地或机构服务器运行,分析过程不要求把 VCF 或患者表型上传到第三方网站。用户仍应按医院或课题组规范管理可识别遗传数据,控制访问权限,记录数据库版本,并在跨机构共享结果前完成脱敏、知情同意和伦理审批。
医学科研场景
- 疑似罕见遗传病患者外显子测序后的候选致病基因排序与病例讨论准备。
- 三联体测序中筛选符合 de novo、隐性遗传、纯合或 X 连锁模式的候选变异。
- 对既往未诊断病例进行再分析,结合新增 HPO 表型和更新数据库重新评估候选基因。
- 在遗传病队列中统一整理候选变异,支持后续 Sanger 验证、家系共分离分析和功能实验设计。
相关科研场景
查看全部场景核心功能
使用场景
优点与局限
优点
- +能够把患者表型纳入变异优先级排序,比只按群体频率和功能影响过滤更适合罕见病研究。
- +支持本地或机构服务器运行,通常不需要将 VCF 和患者表型上传到第三方网页,便于纳入院内分析流程。
- +可通过配置文件固定输入、过滤条件、遗传模式和输出路径,有利于批量分析、版本记录和研究流程复现。
- +结果包含候选基因、变异影响、频率和表型匹配等信息,便于后续人工审阅、文献检索和多学科讨论。
局限
- -安装、参考基因组配置和数据库准备需要一定生信经验,初次部署可能需要处理 Java、文件路径和版本兼容问题。
- -排序质量依赖 VCF 质控、HPO 表型标注、样本关系和数据库版本;表型过于宽泛或遗漏关键表现时,结果可能受到影响。
- -不能直接给出临床诊断结论,仍需结合 ACMG/AMP 规则、家系共分离、文献证据、功能实验和临床资料进行解释。
- -对复杂结构变异、深度非编码调控变异、多基因复杂病和部分低质量测序结果的覆盖能力有限。
快速上手
准备输入数据:确认外显子或全基因组 VCF 已完成基本质控,并核对样本名称、参考基因组版本及单例、二联体或三联体关系。
安装并配置环境:从 Exomiser GitHub 仓库或配套文档获取程序包,配置 Java、参考基因组和所需数据库,并记录版本信息。
整理患者表型:把主要阳性体征、发病年龄、检查结果和关键阴性信息转换为准确的 HPO 术语,避免只使用宽泛诊断名。
编写分析配置:指定 VCF、样本关系、遗传模式、HPO 输入、过滤参数和输出目录,保存本次分析使用的配置文件。
审阅结果:查看 HTML 或 TSV 报告,结合变异证据、家系信息、临床资料和文献进行复核,必要时安排验证实验或重新分析。
详细介绍
这个工具解决什么问题
Exomiser 面向外显子测序和全基因组测序后的候选变异筛选。一个病例的 VCF 往往包含大量变异,研究者需要判断哪些基因和位点更可能解释患者的临床表现。
传统流程通常先按群体频率、功能影响和已知数据库进行过滤,再由研究者手动查阅文献。这个方法仍然必要,但在罕见病、表型复杂或家系信息有限时,人工审阅的范围可能较大。
Exomiser 将变异注释、遗传模式和 HPO 表型匹配放入同一套排序流程。它的作用不是直接判断某个位点是否致病,而是帮助研究者按照相对优先级查看候选基因和变异。
对临床医生和 PI 来说,工具可以帮助缩小病例讨论前的阅读范围。对生信人员来说,配置文件和报告输出有助于固定分析参数、批量处理样本并保存研究记录。
适合的医学科研场景
Exomiser 适合疑似单基因病、罕见病和家系测序研究。例如新生儿疑难遗传病、儿童神经发育障碍、遗传代谢病和先天畸形综合征,都可能从表型驱动的候选基因排序中获益。
研究团队如果已有质量合格的外显子或全基因组 VCF,并且能够整理较可靠的 HPO 术语,就可以把患者表现与基因、疾病和表型知识库联系起来。
在三联体分析中,研究者可以结合父母和患儿的基因型,检查 de novo、复合杂合、纯合和 X 连锁等候选模式。这对病例报告、候选基因研究和遗传病队列分析都有实际用途。
- 用于单例或家系外显子测序后的候选基因筛选。
- 用于未诊断病例再分析,结合新增 HPO 表型重新排序结果。
- 用于遗传病队列中批量生成候选变异列表,便于统一人工审核。
- 用于多学科讨论前整理候选基因、变异证据和表型匹配依据。
输入数据与分析流程
典型输入包括 VCF 文件、样本关系、遗传模式、参考基因组版本和 HPO 表型列表。运行前应检查 VCF 是否经过基本质控,并确认样本名称与临床资料能够正确对应。
VCF 质量会直接影响后续排序。覆盖度、基因型质量、等位基因比例、样本污染和变异检测流程都应在进入 Exomiser 前进行检查。工具不能修复上游测序或变异检测错误。
HPO 输入需要尽量具体。研究者可以记录主要阳性体征、发病年龄、影像学表现、实验室异常和重要阴性表现,但应避免把尚未确认的诊断名称直接当作完整表型。
对于家系项目,还要明确患儿与父母或其他亲属的关系。遗传模式设置应当与研究假设相符,同时保留对非典型遗传方式的考虑,避免因为参数过严而排除有价值的候选结果。
输出报告通常可用于初步审阅。团队应保存输入文件校验信息、配置文件、程序版本、数据库版本和运行日志,便于后续复现、再分析和论文方法部分的准确描述。
如何解读排序结果
Exomiser 的排名是候选优先级,不是临床诊断结论。排名靠前的基因仍然需要逐条检查变异的等位基因频率、功能影响、测序质量、遗传模式和已有疾病证据。
表型匹配结果也需要结合临床时间线判断。一个基因可能与部分表型高度匹配,但如果发病年龄、器官受累范围或实验室特征明显不符,研究者不能只依据排序位置做出结论。
在家系研究中,应优先核对候选变异是否满足预设的遗传关系,并检查父母样本是否存在低比例嵌合、样本交换或基因型缺失等情况。必要时还应进行 Sanger 验证或其他正交验证。
对于准备发表的研究,建议在方法部分明确记录 HPO 来源、变异过滤条件、程序版本、数据库版本和遗传模式。结果部分应区分工具排序、人工证据审阅和实验验证所得的结论。
不适合的情况与边界
Exomiser 并不是所有医学测序项目的通用工具。若研究对象是肿瘤体细胞突变、克隆演化、免疫组库、病原宏基因组或单细胞转录组,应优先采用匹配数据类型的分析流程。
如果项目重点是深度非编码调控变异、复杂结构变异、重复序列或多基因复杂病,Exomiser 的结果可能只能覆盖问题的一部分。此时需要联合结构变异检测、调控注释、连锁分析或统计遗传学方法。
当临床表型无法较好映射为 HPO,或者样本关系、测序质量和 VCF 质控存在明显问题时,排序结果的参考价值会下降。表型越粗略,候选基因排序越可能偏离真实病因。
Exomiser 更适合作为候选优先级排序器,而不是自动诊断器。最终判断应由临床遗传学解释、家系证据、文献证据和必要的功能验证共同支持。
研究团队的使用建议
首次使用时,建议先选择已经有明确分子诊断或可靠候选基因的历史病例进行回顾性测试。这样可以检查 VCF、HPO、样本关系和数据库配置是否正确,也便于团队理解报告字段。
批量研究应统一参考基因组、HPO 录入规范和数据库版本。不同批次如果使用了不同配置,排名变化可能来自工具环境而非样本本身,后续比较时需要保留完整的运行记录。
结果审阅可以采用分层方式:先看遗传模式和基因型是否合理,再看群体频率和功能影响,最后结合疾病机制、患者表型、家系共分离和文献证据进行综合判断。
对于涉及患者遗传信息的项目,应在机构规定下管理原始 VCF、HPO 和输出报告。即使工具支持本地运行,也要限制服务器访问权限,并在共享候选结果前完成脱敏和伦理要求核查。
替代选择
如果 Exomiser 不适合你,可以考虑:
同类工具推荐
如果你需要更完整的文献工作流
从检索到精读,一站完成
这个工具适合特定场景。如果你需要中文检索、实时翻译、AI 辅助精读,可以试试超能文献。
了解超能文献